


Hội chứng DiGeorge là một rối loạn di truyền hiếm gặp do mất đoạn nhiễm sắc thể 22q11.2. Bệnh có thể ảnh hưởng đến tim mạch, miễn dịch, nội tiết và sự phát triển tâm thần – vận động của trẻ. Bệnh thường biểu hiện đa dạng nên dễ bị chẩn đoán muộn nếu không được sàng lọc và phát hiện sớm. Việc hiểu rõ nguyên nhân, triệu chứng và phương pháp chẩn đoán sẽ giúp gia đình chủ động hơn trong quá trình theo dõi và điều trị cho trẻ.
Hội chứng DiGeorge là gì?
Hội chứng DiGeorge là một rối loạn di truyền hiếm gặp xảy ra do mất một đoạn nhỏ trên nhánh lớn của nhiễm sắc thể số 22, tại vị trí 22q11.2. Vì vậy, bệnh còn được gọi là hội chứng mất đoạn 22q11.2 (22q11.2 deletion syndrome). Đây là một trong những hội chứng mất đoạn nhiễm sắc thể phổ biến nhất ở trẻ em, với tỷ lệ mắc khoảng 1/4.000 trẻ sinh sống.
Hội chứng DiGeorge ảnh hưởng đến quá trình phát triển của nhiều cơ quan trong cơ thể ngay từ giai đoạn bào thai, đặc biệt là tim mạch, hệ miễn dịch, tuyến cận giáp, khuôn mặt và hệ thần kinh. Mức độ biểu hiện của bệnh rất khác nhau giữa các trường hợp. Có trẻ chỉ gặp triệu chứng nhẹ và được phát hiện muộn, nhưng cũng có trường hợp xuất hiện dị tật tim bẩm sinh nặng hoặc suy giảm miễn dịch nghiêm trọng ngay sau sinh.
Nguyên nhân chính của hội chứng này là do mất đoạn nhỏ trên nhiễm sắc thể 22. Đoạn nhiễm sắc thể này chứa nhiều gen quan trọng tham gia vào quá trình hình thành và phát triển các cơ quan trong thời kỳ phôi thai, đặc biệt là gen TBX1. Khi đoạn nhiễm sắc thể bị mất, quá trình phát triển của thai nhi có thể bị rối loạn, dẫn đến hàng loạt bất thường bẩm sinh.
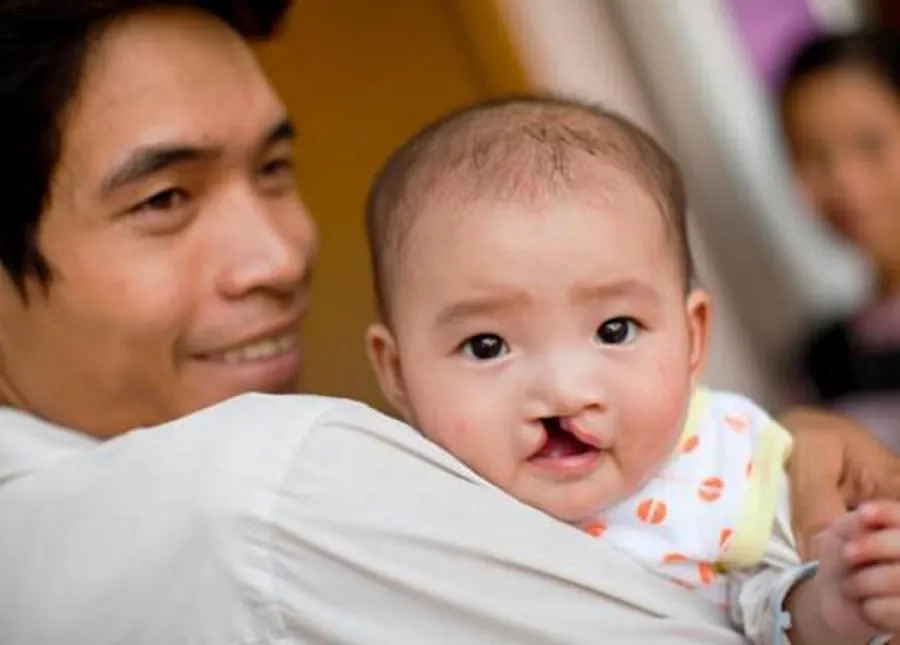
Khe hở môi - vòm miệng là một trong số triệu chứng phổ biến ở trẻ mắc hội chứng này
Việc chẩn đoán sớm có ý nghĩa rất quan trọng vì trẻ thường cần được theo dõi và điều trị đa chuyên khoa liên quan đến tim mạch, miễn dịch, nội tiết, phục hồi chức năng và tâm lý phát triển. Nếu được can thiệp kịp thời, nhiều trẻ vẫn có thể cải thiện sức khỏe, phát triển kỹ năng và nâng cao chất lượng cuộc sống lâu dài.
1. Nguyên nhân
Hội chứng DiGeorge xảy ra chủ yếu do mất một đoạn nhỏ vật liệu di truyền trên nhiễm sắc thể số 22, tại vị trí 22q11.2. Đây là một bất thường di truyền bẩm sinh có thể ảnh hưởng đến sự phát triển của nhiều cơ quan trong cơ thể như tim, hệ miễn dịch, tuyến cận giáp và hệ thần kinh.
Mặc dù được xếp vào nhóm bệnh lý di truyền, phần lớn trường hợp mới phát sinh ngẫu nhiên và không liên quan đến lối sống hay chế độ sinh hoạt của cha mẹ trong thai kỳ.
Do mất đoạn nhiễm sắc thể 22q11.2
Cơ thể con người bình thường có 46 nhiễm sắc thể chứa các gen quy định quá trình phát triển và hoạt động của cơ thể. Ở người mắc hội chứng này, một đoạn nhỏ trên nhánh dài của nhiễm sắc thể số 22 ở vị trí q11.2 bị mất đi, gọi là mất đoạn 22q11.2.
Đoạn nhiễm sắc thể bị mất này chứa nhiều gen quan trọng tham gia vào quá trình hình thành các cơ quan trong giai đoạn phôi thai. Trong đó, gen TBX1 được xem là gen đóng vai trò quan trọng nhất liên quan đến các bất thường đặc trưng của hội chứng DiGeorge.
Khi thiếu hụt các gen này, thai nhi có thể gặp rối loạn trong quá trình phát triển:
- Tim và mạch máu lớn
- Tuyến ức
- Tuyến cận giáp
- Cấu trúc vùng mặt
- Hệ thần kinh trung ương
Điều này lý giải vì sao trẻ mắc hội chứng này thường có dị tật tim bẩm sinh, suy giảm miễn dịch, hạ canxi máu và chậm phát triển.
Mức độ biểu hiện bệnh rất khác nhau giữa các trẻ. Nguyên nhân không chỉ phụ thuộc vào kích thước đoạn nhiễm sắc thể bị mất, mà còn do ảnh hưởng của các gen điều hòa khác trong cơ thể. Chính vì vậy, có trẻ mắc hội chứng DiGeorge với biểu hiện rất nặng ngay sau sinh, nhưng cũng có trường hợp triệu chứng nhẹ và chỉ được phát hiện khi đã trưởng thành
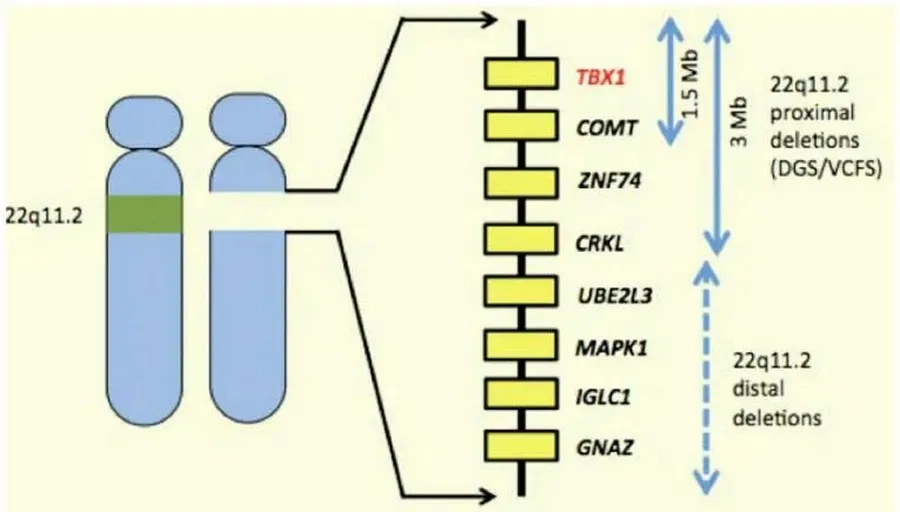
Hội chứng DiGeorge xảy ra chủ yếu do mất 1 đoạn nhỏ di truyền trên nhiễm sắc thể số 22 tại vị trí 22q11.2
2. Hội chứng DiGeorge có di truyền không?
Khoảng 90% trường hợp hội chứng DiGeorge là do đột biến mới phát sinh (de novo) ngẫu nhiên trong quá trình hình thành giao tử (trứng, tinh trùng) hoặc ở giai đoạn sớm của phôi thai. Do đó, cha mẹ hoàn toàn khỏe mạnh vẫn có thể sinh con mắc bệnh dù không có tiền sử gia đình.
Tuy nhiên, khoảng 10% trường hợp còn lại được di truyền từ cha hoặc mẹ theo quy luật trội trên nhiễm sắc thể thường. Điều này có nghĩa là nếu cha hoặc mẹ mang đoạn mất 22q11.2, nguy cơ truyền đoạn di truyền bất thường này cho con trong mỗi lần mang thai là 50%.
Do hội chứng có độ thể hiện biến thiên rất rộng, nhiều người mang đoạn mất gen chỉ có biểu hiện nhẹ nên không được chẩn đoán cho đến khi sinh con mắc bệnh nặng hơn. Vì vậy, khi gia đình có tiền sử mắc hội chứng DiGeorge hoặc từng sinh con có bất thường di truyền, việc thực hiện tư vấn và xét nghiệm di truyền trước khi mang thai là rất cần thiết.
3. Các yếu tố nguy cơ liên quan
Hiện nay chưa có bằng chứng cho thấy chế độ ăn uống, thuốc men hay lối sống trong thai kỳ là nguyên nhân trực tiếp gây hội chứng DiGeorge. Tuy nhiên, việc thực hiện tư vấn di truyền và tầm soát/chẩn đoán trước sinh là đặc biệt cần thiết trong các trường hợp
- Cha hoặc mẹ được xác định mang mất đoạn 22q11.2
- Tiền sử gia đình có người mắc hội chứng DiGeorge hoặc sinh con có dị tật tim bẩm sinh di truyền
- Thai nhi ghi nhận các dấu hiệu nghi ngờ trên siêu âm như dị tật tim, bất thường tuyến ức, hở hàm ếch, bất thường hệ tiết niệu...
Tùy vào từng trường hợp cụ thể, bác sĩ di truyền sẽ chỉ định phương pháp phù hợp: sử dụng NIPT mở rộng để sàng lọc nguy cơ, hoặc tiến hành chọc ối/sinh thiết gai nhau để chẩn đoán xác định cho thai nhi.
Dấu hiệu nhận biết
Hội chứng DiGeorge có biểu hiện lâm sàng rất đa dạng do ảnh hưởng đến nhiều cơ quan khác nhau trong cơ thể. Không phải trẻ nào cũng xuất hiện đầy đủ các triệu chứng giống nhau. Một số trường hợp có biểu hiện nặng ngay sau sinh, trong khi nhiều trẻ chỉ được phát hiện khi chậm phát triển hoặc gặp khó khăn học tập sau này.
Các dấu hiệu của hội chứng DiGeorge thường liên quan đến tim mạch, hệ miễn dịch, nội tiết, thần kinh và đặc điểm khuôn mặt. Bao gồm:
1. Dị tật tim bẩm sinh
Dị tật tim là một trong những biểu hiện phổ biến và nghiêm trọng nhất của hội chứng DiGeorge, xuất hiện ở khoảng 70–80% trẻ mắc bệnh.
Tổn thương đặc trưng nhất là nhóm dị tật thân-nón động mạch (conotruncal heart defects) do sự phát triển bất thường của nụ phôi vùng khe mang, bao gồm:
- Tứ chứng Fallot
- Thân chung động mạch
- Gián đoạn quai động mạch chủ
- Thông liên thất
Tùy vào mức độ phức tạp của dị tật tim, trẻ có thể xuất hiện các dấu hiệu suy tim hoặc thiếu oxy máu ngay sau sinh như: tím tái (môi, đầu chi), thở nhanh, khó thở, bú kém, đổ nhiều mồ hôi khi bú và chậm tăng cân. Trong các trường hợp nặng, trẻ đứng trước nguy cơ suy tim cấp hoặc suy hô hấp tiến triển nếu không được chẩn đoán và can thiệp phẫu thuật kịp thời.
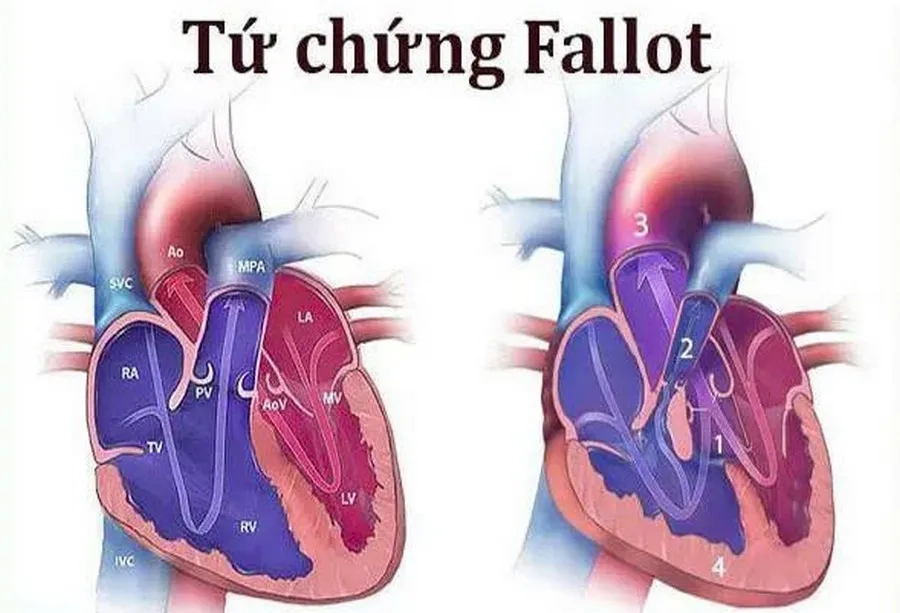
Tứ chứng Fallot là dị tật tim bẩm sinh thường gặp nhất ở trẻ mắc hội chứng DiGeorge: Thông liên thất (1), hẹp van hoặc vùng dưới van động mạch phổi (2), động mạch chủ cưỡi ngựa trên vách liên thất (3), phì đại thất phải (4)
2. Suy giảm miễn dịch do bất thường tuyến ức
Tuyến ức là cơ quan quan trọng giúp sản xuất tế bào lympho T - thành phần chủ chốt của hệ miễn dịch. Ở trẻ mắc hội chứng DiGeorge, tuyến ức có thể kém phát triển hoặc không phát triển hoàn toàn, khiến hệ miễn dịch bị suy giảm.
Do đó, trẻ dễ mắc:
- Nhiễm trùng hô hấp tái diễn
- Viêm phổi kéo dài
- Viêm tai giữa
- Nấm miệng
- Nhiễm virus hoặc vi khuẩn nặng
Một số trẻ phải nhập viện nhiều lần vì nhiễm trùng tái phát liên tục. Trong các trường hợp suy giảm miễn dịch nặng, trẻ có nguy cơ nhiễm trùng đe dọa tính mạng.
3. Hạ canxi máu do suy tuyến cận giáp
Tuyến cận giáp có vai trò điều hòa nồng độ canxi trong máu. Khi tuyến này phát triển không hoàn chỉnh, trẻ có thể bị hạ canxi máu ngay từ giai đoạn sơ sinh.
Các biểu hiện thường gặp gồm:
- Co giật sơ sinh
- Run tay chân
- Co cứng cơ
- Khó bú
- Quấy khóc nhiều
- Co thắt thanh quản gây khó thở
Trong nhiều trường hợp, hạ canxi máu là dấu hiệu đầu tiên giúp bác sĩ nghi ngờ hội chứng DiGeorge ở trẻ sơ sinh.
4. Khe hở môi - vòm miệng và bất thường vùng mặt
Nhiều trẻ mắc hội chứng này có bất thường cấu trúc vùng mặt và khoang miệng. Các biểu hiện thường gặp gồm:
- Khe hở vòm miệng
- Khe hở môi
- Khó bú
- Giọng nói mũi
- Chậm phát triển ngôn ngữ
- Đặc điểm khuôn mặt: Tai thấp, mũi nhỏ, cằm nhỏ, mắt xa nhau, khuôn mặt dài,…
Tuy nhiên, mức độ biểu hiện ở mỗi trẻ rất khác nhau nên không phải trường hợp nào cũng dễ nhận biết bằng hình thái bên ngoài.
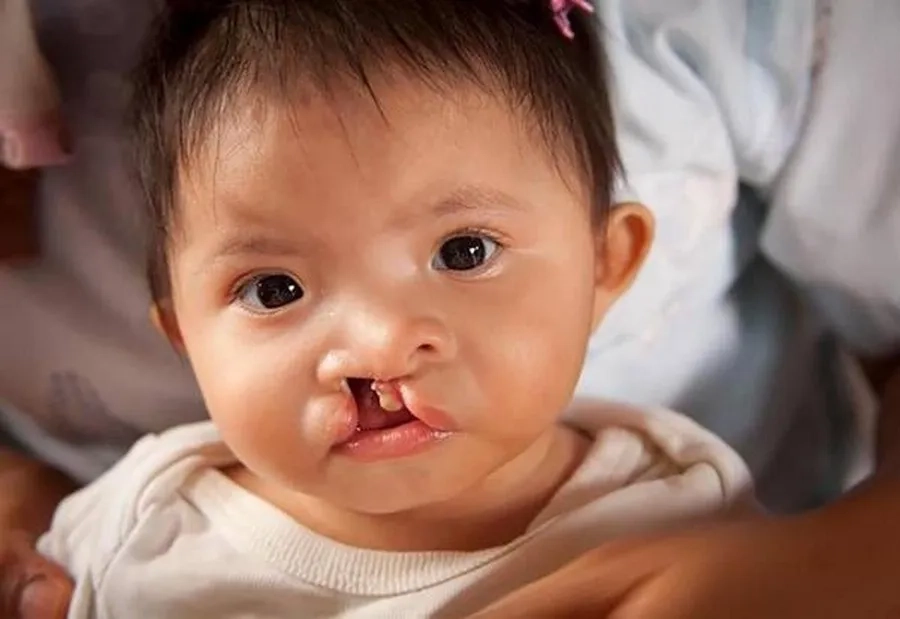
Dấu hiệu khe hở môi - vòm miệng, mũi thấp, mắt cách xa nhau
5. Chậm phát triển tâm thần vận động và ngôn ngữ
Nhiều trẻ mắc hội chứng DiGeorge gặp khó khăn trong quá trình phát triển thần kinh và học tập. Các biểu hiện có thể xuất hiện từ sớm như:
- Chậm biết lẫy, bò, đi
- Chậm nói, khó khăn giao tiếp
- Giảm khả năng tập trung, rối loạn tăng động giảm chú ý (ADHD)
- Lo âu
- Rối loạn hành vi
- Khó tiếp thu kiến thức
- Rối loạn phổ tự kỷ
Ở tuổi học đường, trẻ có thể gặp khó khăn trong đọc viết, ghi nhớ và hòa nhập xã hội nếu không được hỗ trợ tâm lý và giáo dục phù hợp.
6. Các vấn đề sức khỏe khác có thể gặp
Ngoài các biểu hiện điển hình, hội chứng DiGeorge còn có thể ảnh hưởng đến nhiều cơ quan khác như:
- Bất thường thận
- Rối loạn nội tiết
- Chậm phát triển chiều cao
- Khó nuốt
- Rối loạn tiêu hóa
- Giảm thính lực
Do triệu chứng đa dạng và phức tạp, nhiều trẻ cần được theo dõi đa chuyên khoa bao gồm tim mạch, miễn dịch, nội tiết, phục hồi chức năng và tâm lý phát triển.
Hội chứng DiGeorge có nguy hiểm không?
Hội chứng DiGeorge là một bệnh lý di truyền có thể gây ảnh hưởng đến nhiều cơ quan quan trọng trong cơ thể, đặc biệt là tim mạch, hệ miễn dịch, nội tiết và thần kinh. Mức độ nguy hiểm của bệnh rất khác nhau ở từng người, phụ thuộc vào kích thước đoạn nhiễm sắc thể bị mất và mức độ tổn thương của các cơ quan liên quan.
Một số trẻ chỉ có biểu hiện nhẹ và vẫn phát triển tương đối bình thường, nhưng cũng có trường hợp xuất hiện dị tật tim nặng hoặc suy giảm miễn dịch nghiêm trọng ngay từ sơ sinh, đe dọa trực tiếp đến tính mạng nếu không được điều trị kịp thời.
1. Dị tật tim bẩm sinh có thể đe dọa tính mạng
Nguy cơ lớn nhất ở trẻ mắc hội chứng DiGeorge thường liên quan đến các dị tật tim bẩm sinh phức tạp. Các bất thường như tứ chứng Fallot, thân chung động mạch hoặc gián đoạn quai động mạch chủ có thể khiến tim hoạt động kém hiệu quả và làm giảm lượng oxy cung cấp cho cơ thể.
Trẻ có thể gặp:
- Tím tái kéo dài
- Khó thở
- Suy tim
- Chậm tăng cân
- Suy hô hấp
Nếu không được phẫu thuật hoặc can thiệp tim mạch đúng thời điểm, các biến chứng tim mạch nặng có thể gây nguy hiểm đến tính mạng trong những năm đầu đời.
2. Suy giảm miễn dịch làm tăng nguy cơ nhiễm trùng nặng
Do tuyến ức phát triển không hoàn chỉnh, nhiều trẻ mắc hội chứng DiGeorge bị suy giảm miễn dịch với mức độ khác nhau. Điều này khiến cơ thể khó chống lại các tác nhân gây bệnh như vi khuẩn, virus hoặc nấm.
Trẻ dễ mắc:
- Viêm phổi tái diễn
- Nhiễm trùng hô hấp kéo dài
- Viêm tai giữa
- Nhiễm nấm
- Nhiễm trùng huyết
Ở những trường hợp suy giảm miễn dịch nặng, nhiễm trùng có thể tiến triển nhanh và gây biến chứng nguy hiểm nếu không được điều trị tích cực.
3. Hạ canxi máu có thể gây co giật
Một số trẻ mắc hội chứng DiGeorge có suy tuyến cận giáp dẫn đến hạ canxi máu. Tình trạng này đặc biệt nguy hiểm ở trẻ sơ sinh vì có thể gây:
- Co giật
- Co cứng cơ
- Co thắt thanh quản
- Rối loạn nhịp tim
Nếu không phát hiện và bổ sung canxi kịp thời, trẻ có nguy cơ gặp các biến chứng thần kinh nghiêm trọng.
4. Ảnh hưởng lâu dài đến phát triển thần kinh và tâm lý
Ngoài các vấn đề về thể chất, hội chứng DiGeorge còn có thể ảnh hưởng đến sự phát triển trí tuệ và tâm lý của trẻ. Nhiều trẻ gặp khó khăn trong:
- Phát triển ngôn ngữ
- Học tập
- Giao tiếp xã hội
- Kiểm soát cảm xúc
Một số trường hợp có nguy cơ cao mắc:
- Rối loạn tăng động giảm chú ý (ADHD)
- Rối loạn phổ tự kỷ
- Lo âu
- Trầm cảm
- Rối loạn hành vi
Nếu không được hỗ trợ sớm, trẻ có thể gặp nhiều khó khăn trong học tập và hòa nhập cộng đồng khi trưởng thành.
5. Hội chứng DiGeorge có điều trị và kiểm soát được không?
Hiện nay chưa có phương pháp điều trị giúp chữa khỏi hoàn toàn hội chứng DiGeorge vì đây là bất thường di truyền bẩm sinh. Tuy nhiên, nhiều biến chứng của bệnh có thể được kiểm soát hiệu quả nếu phát hiện sớm và điều trị đúng cách.
Tùy từng trường hợp, trẻ có thể cần:
- Phẫu thuật tim bẩm sinh
- Điều trị suy giảm miễn dịch
- Bổ sung canxi và vitamin D
- Can thiệp ngôn ngữ
- Hỗ trợ tâm lý và giáo dục đặc biệt
Việc theo dõi đa chuyên khoa giúp cải thiện đáng kể tiên lượng sống và chất lượng cuộc sống cho trẻ.
6. Tiên lượng sống của trẻ mắc hội chứng DiGeorge
Tiên lượng của hội chứng DiGeorge phụ thuộc chủ yếu vào mức độ dị tật tim và tình trạng miễn dịch. Với sự tiến bộ của y học hiện đại, nhiều trẻ hiện nay có thể được điều trị hiệu quả và sống đến tuổi trưởng thành.
Những trường hợp được chẩn đoán sớm, theo dõi định kỳ và can thiệp đầy đủ thường có khả năng phát triển tốt hơn, giảm nguy cơ biến chứng nặng và cải thiện khả năng hòa nhập xã hội.
Vì sao cần phát hiện sớm hội chứng DiGeorge?
Do biểu hiện bệnh rất đa dạng, nhiều trẻ chỉ được phát hiện khi đã xuất hiện biến chứng nặng hoặc chậm phát triển rõ rệt. Trong khi đó, việc sàng lọc và chẩn đoán sớm giúp:
- Theo dõi tim mạch ngay từ sơ sinh
- Kiểm soát nhiễm trùng
- Điều trị hạ canxi máu kịp thời
- Hỗ trợ phát triển ngôn ngữ và tâm lý sớm
Đây là yếu tố quan trọng giúp nâng cao chất lượng sống và giảm nguy cơ biến chứng lâu dài cho trẻ mắc hội chứng DiGeorge.
Phương pháp chẩn đoán
Hội chứng DiGeorge có biểu hiện lâm sàng rất đa dạng và dễ nhầm lẫn với nhiều bệnh lý khác, đặc biệt ở những trường hợp triệu chứng nhẹ. Vì vậy, việc chẩn đoán thường cần kết hợp giữa khám lâm sàng, đánh giá chuyên khoa và các xét nghiệm di truyền chuyên sâu để xác định chính xác tình trạng mất đoạn nhiễm sắc thể 22q11.2.
Hiện nay, nhờ sự phát triển của y học di truyền, hội chứng DiGeorge có thể được phát hiện từ giai đoạn trước sinh hoặc sau sinh thông qua nhiều kỹ thuật hiện đại.
1. Siêu âm thai và sàng lọc trước sinh
Trong thai kỳ, một số dấu hiệu bất thường trên siêu âm có thể gợi ý nguy cơ thai nhi mắc hội chứng DiGeorge, đặc biệt là các dị tật tim bẩm sinh. Các bất thường thường gặp trên siêu âm gồm: Tứ chứng Fallot, thân chung động mạch, gián đoạn quai động mạch chủ, dị tật cung động mạch, khe hở môi - vòm miệng, thai chậm tăng trưởng trong tử cung.
Hiện nay, xét nghiệm sàng lọc NIPT mở rộng có thể hỗ trợ sàng lọc các hội chứng mất đoạn, lặp đoạn nhiễm sắc thể, trong đó có mất đoạn 22q11.2 thông qua phân tích ADN tự do của phôi thai trong máu mẹ. Phương pháp này có thể thực hiện từ tuần thai thứ 10, an toàn và không xâm lấn. Đây cũng là ưu điểm của NIPT mở rộng so với các gói xét nghiệm NIPT cơ bản hay sàng lọc sinh hóa (Double/Triple test).
Khi phát hiện các dấu hiệu nghi ngờ trên siêu âm hoặc kết quả sàng lọc nguy cơ cao, bác sĩ có thể chỉ định thực hiện các xét nghiệm chẩn đoán trước sinh chuyên sâu cho thai.
Xét nghiệm NIPT có thể thực hiện từ tuần thứ 10 của thai kỳ, có thể sàng lọc mở rộng đến các bất thường mất đoạn, lặp đoạn nhiễm sắc thể
2. Xét nghiệm di truyền - tiêu chuẩn chẩn đoán xác định
Để chẩn đoán chính xác hội chứng DiGeorge, bác sĩ cần thực hiện các xét nghiệm di truyền nhằm phát hiện mất đoạn 22q11.2.
Các kỹ thuật thường được sử dụng gồm:
2.1. Xét nghiệm FISH
FISH (Fluorescence In Situ Hybridization) là kỹ thuật sử dụng đầu dò huỳnh quang để phát hiện đoạn bị mất trên nhiễm sắc thể 22.
Đây là phương pháp từng được sử dụng phổ biến trong chẩn đoán hội chứng DiGeorge nhờ: Độ chính xác cao, thời gian trả kết quả nhanh, phát hiện được mất đoạn điển hình 22q11.2. Tuy nhiên, FISH có thể bỏ sót các bất thường phức tạp khác ngoài phạm vi khảo sát.
2.2. Xét nghiệm MLPA
MLPA là kỹ thuật có khả năng phát hiện các mất đoạn nhiễm sắc thể liên quan đến hội chứng DiGeorge với chi phí hợp lý hơn nhiều kỹ thuật chuyên sâu khác.
2.3. Array CGH
Array CGH hiện là một trong những kỹ thuật có giá trị cao trong chẩn đoán các hội chứng mất đoạn lặp đoạn nhiễm sắc thể.
Phương pháp này cho phép phát hiện bất thường cấu trúc nhỏ ngoài phạm vi khảo sát của xét nghiệm nhiễm sắc thể Karyotype, giúp đánh giá nhiều bất thường nhiễm sắc thể cùng lúc, tăng độ chính xác trong chẩn đoán.
Array CGH đặc biệt hữu ích ở những trẻ có dị tật bẩm sinh đa cơ quan, chậm phát triển không rõ nguyên nhân, rối loạn phát triển tâm thần - vận động.
2.4. Giải trình tự gen thế hệ mới (NGS)
NGS - Next Generation Sequencing (Giải trình tự thế hệ mới) là công nghệ di truyền tiên tiến giúp phân tích chuyên sâu toàn bộ hoặc các vùng gen mục tiêu với độ phân giải cao.
Trong chẩn đoán hội chứng DiGeorge, vai trò của NGS được ứng dụng cụ thể như sau:
- Phát hiện các đột biến điểm (SNVs/Indels): Giúp xác định các đột biến nhỏ trên các gen cốt lõi (đặc biệt là gen TBX1) ở những bệnh nhân có triệu chứng lâm sàng điển hình nhưng kết quả xét nghiệm mất đoạn (Array-CGH/MLPA) lại âm tính.
- Phân tích biến đổi số lượng bản sao (CNV-seq): Các nền tảng NGS hiện đại tích hợp thuật toán phân tích CNV cho phép vừa phát hiện đoạn mất 22q11.2, vừa đánh giá được các bất thường di truyền khác đi kèm.
- Chẩn đoán phân biệt: Hỗ trợ tầm soát toàn diện trong các trường hợp lâm sàng phức tạp, không điển hình hoặc nghi ngờ chồng lấp với các hội chứng di truyền khác.
2.5. Chọc ối và sinh thiết gai nhau
Nếu kết quả NIPT hoặc siêu âm thai nghi ngờ thai nhi mắc hội chứng DiGeorge, bác sĩ sẽ tư vấn thực hiện các thủ thuật chẩn đoán trước sinh xâm lấn như: chọc ối và sinh thiết gai nhau (CVS).
Thủ thuật sinh thiết gai nhau thường được thực hiện ở tuần 11–13 thai kỳ bằng cách lấy một lượng nhỏ mô nhau thai để phân tích di truyền. Kỹ thuật chọc ối thường tiến hành từ tuần 16 trở đi bằng cách lấy một lượng dịch ối chứa các tế bào thai nhi bong ra trong dịch ối.
Các mẫu tế bào này sẽ được sử dụng để thực hiện: FISH, Array CGH, MLPA, Karyotype, CNV-Seq,… để xác định chính xác thai nhi có mất đoạn 22q11.2 hay không. Mặc dù có độ chính xác rất cao, đây vẫn là các thủ thuật xâm lấn nên thai phụ cần được tư vấn kỹ về lợi ích và nguy cơ trước khi thực hiện.
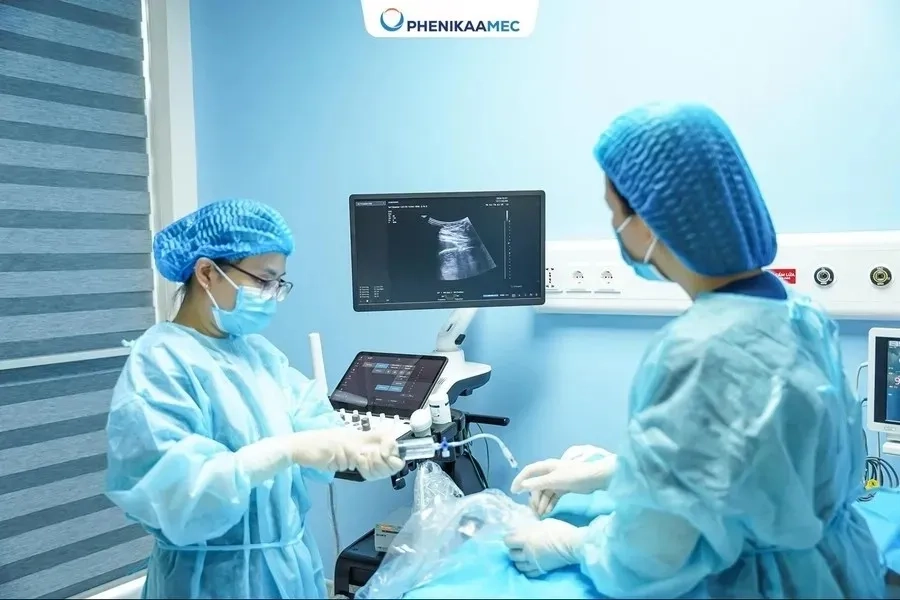
Sinh thiết gai nhau thường được chỉ định thực hiện sớm ở tuần thứ 11-13 của thai kỳ
2.6. Khám lâm sàng sau sinh
Ở trẻ đã sinh, bác sĩ thường nghi ngờ hội chứng DiGeorge khi trẻ có biểu hiện:
- Dị tật tim bẩm sinh
- Nhiễm trùng tái diễn
- Hạ canxi máu
- Chậm phát triển
- Khe hở vòm miệng
- Rối loạn học tập hoặc hành vi
Quá trình thăm khám thường bao gồm:
- Đánh giá tim mạch
- Kiểm tra miễn dịch
- Định lượng canxi máu
- Đánh giá phát triển thần kinh
- Khảo sát ngôn ngữ và vận động
Sau đó, trẻ sẽ được chỉ định xét nghiệm di truyền để xác nhận chẩn đoán.
Hội chứng DiGeorge có điều trị được không?
Hội chứng DiGeorge là bệnh lý di truyền do mất đoạn nhiễm sắc thể 22q11.2 nên hiện nay chưa có phương pháp điều trị giúp phục hồi hoàn toàn phần vật liệu di truyền đã mất. Tuy nhiên, nhiều biến chứng và triệu chứng của bệnh có thể được kiểm soát hiệu quả nếu trẻ được phát hiện sớm, theo dõi đúng cách và điều trị đa chuyên khoa.
Tiên lượng của trẻ mắc hội chứng DiGeorge phụ thuộc chủ yếu vào:
- Mức độ dị tật tim bẩm sinh
- Tình trạng suy giảm miễn dịch
- Các rối loạn nội tiết
- Mức độ ảnh hưởng thần kinh và phát triển
Với sự tiến bộ của y học hiện đại, nhiều trẻ hiện nay có thể được điều trị hiệu quả, cải thiện chất lượng sống và phát triển đến tuổi trưởng thành.
1. Điều trị dị tật tim bẩm sinh
Dị tật tim bẩm sinh là vấn đề y tế nghiêm trọng nhất và thường cần can thiệp sớm nhất ở trẻ mắc hội chứng DiGeorge. Tùy từng loại dị tật và mức độ tổn thương tim, bác sĩ có thể chỉ định theo dõi tim mạch định kỳ, can thiệp bằng thuốc hoặc phẫu thuật.
Một số dị tật như tứ chứng Fallot hoặc thân chung động mạch thường cần phẫu thuật sớm trong những năm đầu đời để giảm nguy cơ suy tim và cải thiện khả năng sống còn cho trẻ.
Sau điều trị, trẻ vẫn cần được theo dõi tim mạch lâu dài nhằm phát hiện sớm các biến chứng hoặc bất thường chức năng tim.
2. Điều trị suy giảm miễn dịch
Nhiều trẻ có tuyến ức phát triển không hoàn chỉnh, dẫn đến suy giảm miễn dịch với mức độ khác nhau. Việc điều trị chủ yếu nhằm giảm nguy cơ nhiễm trùng và tăng cường bảo vệ hệ miễn dịch cho trẻ.
Các biện pháp thường được áp dụng gồm:
- Theo dõi chức năng miễn dịch định kỳ
- Điều trị sớm khi có nhiễm trùng
- Tiêm chủng phù hợp theo chỉ định bác sĩ
- Hạn chế tiếp xúc nguồn lây bệnh
Ở các trường hợp suy giảm miễn dịch nặng, trẻ có thể cần được điều trị bằng các liệu pháp miễn dịch hoặc tế bào gốc.
Đây là những phương pháp chuyên sâu được chỉ định trong các trường hợp đặc biệt nhằm cải thiện chức năng miễn dịch và giảm nguy cơ nhiễm trùng đe dọa tính mạng.
3. Điều trị hạ canxi máu và rối loạn nội tiết
Suy tuyến cận giáp khiến trẻ bị hạ canxi máu, đặc biệt trong giai đoạn sơ sinh. Tùy mức độ thiếu hụt, bác sĩ có thể chỉ định: Bổ sung canxi, vitamin D, theo dõi điện giải và nội tiết định kỳ
Việc điều trị giúp kiểm soát các triệu chứng như: Co giật, co cứng cơ, run tay chân, co thắt thanh quản. Ngoài ra, trẻ cũng cần được theo dõi lâu dài về tăng trưởng, phát triển dậy thì và các rối loạn nội tiết khác có thể xuất hiện trong quá trình trưởng thành.
4. Can thiệp phát triển ngôn ngữ và tâm lý
Nhiều trẻ gặp khó khăn trong phát triển ngôn ngữ, học tập và giao tiếp xã hội. Vì vậy, can thiệp phục hồi chức năng đóng vai trò rất quan trọng trong quá trình điều trị lâu dài.
Các hình thức hỗ trợ thường bao gồm:
- Ngôn ngữ trị liệu
- Hoạt động trị liệu
- Vật lý trị liệu
- Can thiệp hành vi
- Hỗ trợ giáo dục đặc biệt
Một số trẻ có thể gặp:
- Rối loạn tăng động giảm chú ý (ADHD)
- Lo âu
- Rối loạn phổ tự kỷ
- Khó kiểm soát cảm xúc
Do đó, việc phối hợp cùng chuyên gia tâm lý và giáo dục phát triển sẽ giúp trẻ cải thiện kỹ năng học tập, giao tiếp và khả năng hòa nhập xã hội.
Trẻ cần được hỗ trợ giáo dục đặc biệt để có thể hòa nhập với cộng đồng
5. Theo dõi đa chuyên khoa lâu dài
Do hội chứng DiGeorge ảnh hưởng đến nhiều cơ quan, trẻ thường cần được theo dõi bởi nhiều chuyên khoa khác nhau như: Tim mạch, miễn dịch, nội tiết, tai mũi họng, phục hồi chức năng, tâm lý phát triển, di truyền y học,…
Việc theo dõi định kỳ giúp phát hiện sớm các biến chứng mới phát sinh và điều chỉnh kế hoạch điều trị phù hợp theo từng giai đoạn phát triển của trẻ.
Địa chỉ sàng lọc trước sinh và xét nghiệm di truyền tại Hà Nội
Trong bối cảnh các bệnh lý di truyền và bất thường nhiễm sắc thể ngày càng được quan tâm, việc lựa chọn cơ sở y tế có chuyên môn sâu về y học bào thai và di truyền đóng vai trò rất quan trọng trong quá trình sàng lọc, chẩn đoán và theo dõi thai kỳ. Bệnh viện Đại học Phenikaa (PhenikaaMec) là cơ sở y tế có Trung tâm Y học Bào thai và Trung tâm Di truyền chuyên sâu, triển khai các kỹ thuật NIPT mở rộng, Karyotype, FISH, MLPA, Array CGH và NGS.
Trong đó, Trung tâm Y học Bào thai PhenikaaMec tập trung chuyên sâu trong lĩnh vực quản lý thai kỳ nguy cơ cao, siêu âm hình thái học và phát hiện sớm dị tật thai nhi. Thai phụ sẽ được theo dõi toàn diện bằng các kỹ thuật hiện đại giúp phát hiện sớm nhiều bất thường bẩm sinh liên quan đến tim mạch, thần kinh, cấu trúc sọ mặt và các dấu hiệu nghi ngờ hội chứng di truyền như hội chứng DiGeorge. Việc phát hiện bất thường ngay từ giai đoạn bào thai giúp bác sĩ xây dựng kế hoạch theo dõi và can thiệp phù hợp nhằm tối ưu tiên lượng cho trẻ sau sinh.
Song song với đó, Trung tâm Di truyền được đầu tư đồng bộ hệ thống xét nghiệm công nghệ cao phục vụ sàng lọc và chẩn đoán các bệnh lý di truyền, bất thường nhiễm sắc thể và hội chứng mất đoạn vi thể. Trung tâm hiện triển khai nhiều kỹ thuật hiện đại như: Xét nghiệm NIPT mở rộng, xét nghiệm nhiễm sắc thể đồ (Karyotype), FISH, MLPA, Array CGH, giải trình tự gen thế hệ mới (NGS).
Đây là những kỹ thuật có giá trị quan trọng trong phát hiện các bất thường di truyền như hội chứng DiGeorge (mất đoạn 22q11.2), hội chứng Down, Edwards, Patau, hội chứng Turner, Klinefelter cùng nhiều bệnh lý di truyền hiếm gặp khác.
Một trong những thế mạnh nổi bật của hệ thống Trung tâm tại Bệnh viện Đại học Phenikaa là mô hình phối hợp đa chuyên khoa giữa sản khoa, y học bào thai, di truyền, nhi khoa, tim mạch và phục hồi chức năng. Điều này giúp người bệnh được tư vấn và theo dõi xuyên suốt từ giai đoạn mang thai đến sau sinh, đặc biệt trong các trường hợp thai nhi hoặc trẻ có nguy cơ mắc bệnh lý di truyền phức tạp.
Ngoài yếu tố công nghệ, đội ngũ bác sĩ và chuyên gia di truyền tại bệnh viện cũng đóng vai trò quan trọng trong việc: Tư vấn nguy cơ di truyền cho gia đình, giải thích kết quả xét nghiệm, định hướng theo dõi thai kỳ, hỗ trợ xây dựng kế hoạch chăm sóc và can thiệp lâu dài cho trẻ.
Đội ngũ bác sĩ Di truyền giàu kinh nghiệm trực tiếp đọc kết quả và tư vấn di truyền cho các gia đình
Kết luận
Hội chứng DiGeorge là một rối loạn di truyền phức tạp do mất đoạn nhiễm sắc thể 22q11.2, có thể ảnh hưởng đến tim mạch, miễn dịch, nội tiết và sự phát triển thần kinh của trẻ. Do biểu hiện lâm sàng rất đa dạng, nhiều trường hợp dễ bị bỏ sót hoặc chẩn đoán muộn nếu không được sàng lọc và theo dõi đúng cách. Tuy nhiên, nhờ sự phát triển của y học bào thai và công nghệ xét nghiệm di truyền hiện đại, hội chứng DiGeorge hiện nay đã có thể được phát hiện sớm từ giai đoạn trước sinh hoặc ngay sau sinh, giúp tăng cơ hội điều trị và cải thiện tiên lượng lâu dài cho trẻ.
Việc chủ động thực hiện sàng lọc trước sinh, siêu âm hình thái học và các xét nghiệm di truyền chuyên sâu đóng vai trò rất quan trọng trong phát hiện sớm bất thường nhiễm sắc thể cũng như các hội chứng mất đoạn vi thể như DiGeorge. Đồng thời, trẻ cũng cần được theo dõi đa chuyên khoa và can thiệp sớm để giảm nguy cơ biến chứng, hỗ trợ phát triển toàn diện về thể chất và trí tuệ.
Nếu bạn đang cần tư vấn về sàng lọc trước sinh, xét nghiệm di truyền hoặc phát hiện sớm bất thường nhiễm sắc thể khác, hãy liên hệ để được đội ngũ chuyên gia giàu kinh nghiệm hỗ trợ tận tình. Liên hệ hotline tư vấn: 1900 2262.


